

Importer des dispositifs médicaux en France : vérifier le marquage CE et les obligations de l’importateur
8 min de lecture
Pour importer des dispositifs médicaux en France, vérifiez le statut réglementaire de chaque référence, les preuves du marquage CE et votre rôle d’importateur avant de commander, auprès des sources officielles compétentes.
Équipe éditoriale BIGEXPORT
Santé et médical
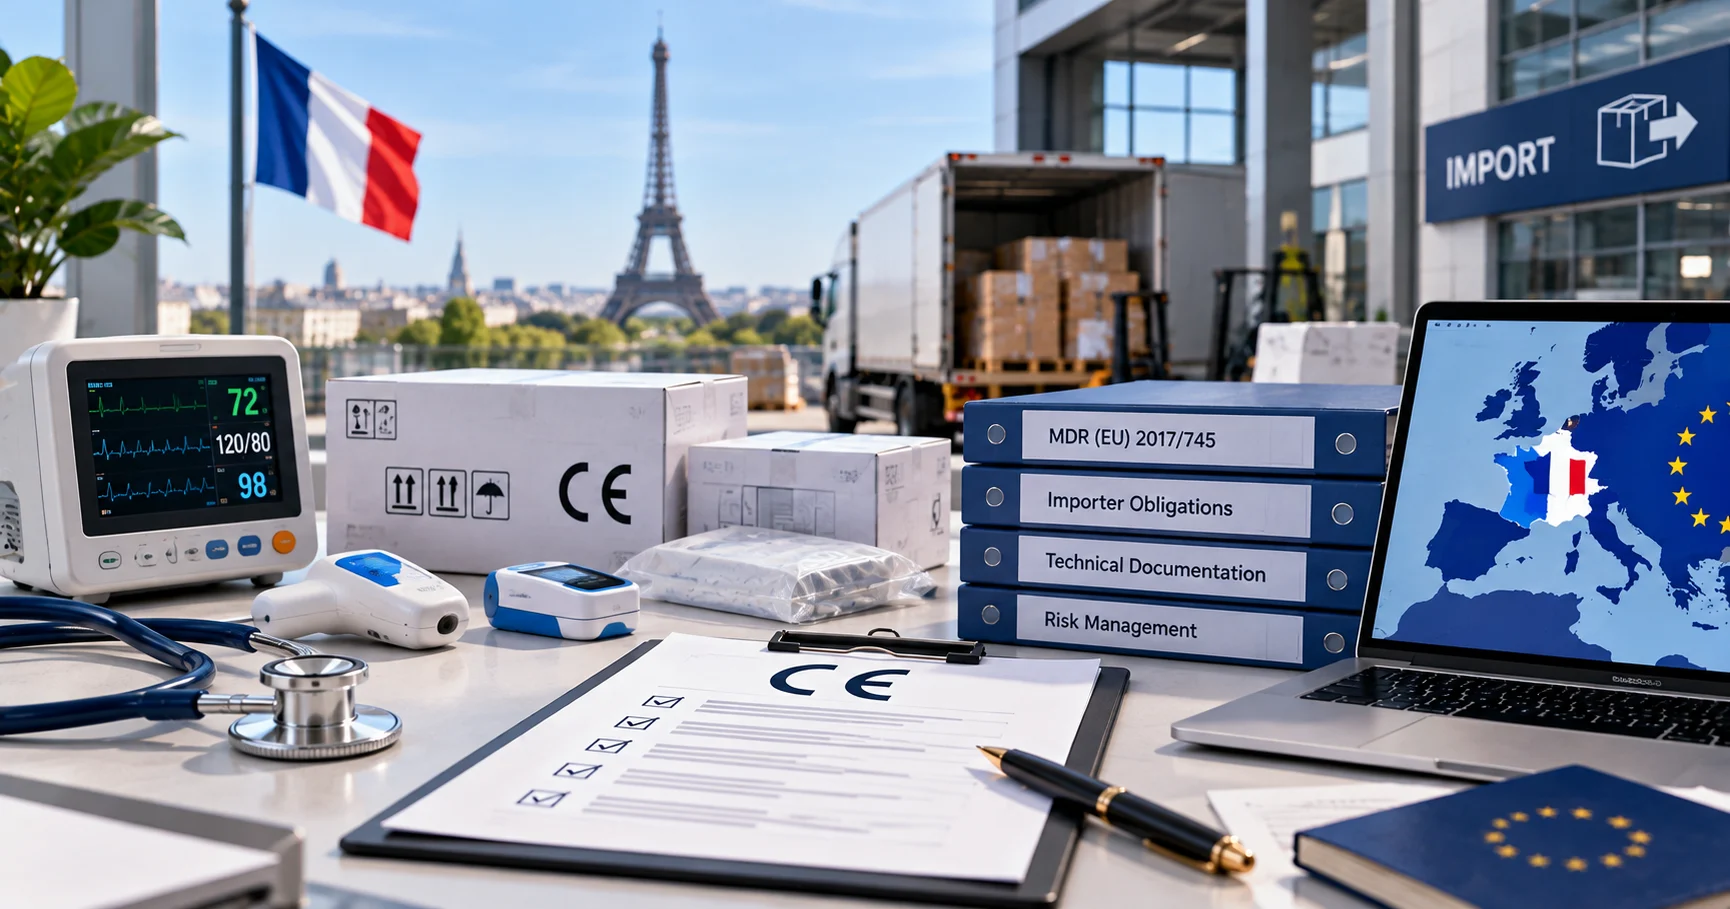
Pour importer des dispositifs médicaux en France, vérifiez le statut réglementaire de chaque référence, les preuves du marquage CE et votre rôle d’importateur avant de commander, auprès des sources officielles compétentes.
Déterminer si votre entreprise agit comme importateur ou distributeur
Votre rôle se détermine à partir du circuit réel de mise sur le marché européen, et non du seul intitulé commercial de votre contrat. Faites confirmer cette qualification pour chaque flux, car les contrôles et responsabilités à examiner diffèrent entre importateur, distributeur et fabricant.
Cartographier le flux avant de consulter les fournisseurs
Identifiez le fabricant légal, le pays d’expédition, le vendeur contractuel, le mandataire éventuel et l’opérateur qui introduit le dispositif sur le marché de l’Union européenne. Un fournisseur facturant depuis l’Europe ne suffit pas à démontrer qu’un autre opérateur assume le rôle d’importateur.
Distinguez également le rôle réglementaire de l’importateur des responsabilités douanières et logistiques. Un Incoterm 2020 répartit certains coûts, risques et tâches de transport ; il ne suffit pas à déterminer les rôles prévus par la réglementation des dispositifs médicaux.
Situation d’achat | Qualification à examiner | Preuves à demander | Point de vigilance |
|---|---|---|---|
Achat direct auprès d’un fabricant hors UE | Importateur potentiel | Identité du fabricant, mandataire, documents CE, circuit de mise sur le marché | Ne pas supposer que le transporteur assume les obligations réglementaires |
Achat auprès d’un opérateur établi dans l’UE | Distributeur potentiel | Identité de l’importateur éventuel et éléments de traçabilité | Vérifier que les références achetées correspondent au flux documenté |
Produit commercialisé sous votre propre marque | Responsabilités possibles de fabricant | Contrats, étiquetage, organisation du dossier réglementaire | Faire analyser le montage avant de valider les emballages |
Traduction, réétiquetage ou reconditionnement | Obligations spécifiques à examiner | Procédures, maquettes et justification des opérations | Ne pas traiter ces modifications comme une simple prestation graphique |
Consulter les bons textes pour le bon produit
Pour un dispositif médical, le règlement européen 2017/745 constitue un texte de référence à consulter ; pour un dispositif médical de diagnostic in vitro, examinez le règlement 2017/746. Vérifiez les versions consolidées sur EUR-Lex et les orientations disponibles auprès de la Commission européenne et de l’ANSM.
Les dispositions relatives aux importateurs et distributeurs figurent notamment aux articles 13 et 14 de ces règlements. Leur application à votre organisation, ainsi que les conséquences d’une modification du produit ou de sa commercialisation, doivent être confirmées avec un spécialiste réglementaire.
Vérifier le marquage CE au niveau de chaque référence
La vérification du marquage CE repose sur la concordance entre le dispositif commandé, sa déclaration de conformité et les certificats éventuellement applicables. Un logo CE, une brochure ou un certificat de système qualité ne suffisent pas à établir cette concordance.
Constituer un dossier documentaire exploitable
Demandez une liste précise des références, variantes, accessoires et destinations médicales couvertes. Une famille commerciale peut regrouper des produits dont la classification ou la documentation diffèrent.
Le dossier de contrôle devrait comprendre, selon le produit et la procédure applicable :
l’identité et l’adresse du fabricant légal ;
la destination prévue, la classe revendiquée et sa justification ;
la déclaration UE de conformité, ou le document applicable au régime transitoire revendiqué ;
le certificat de l’organisme notifié lorsque son intervention est requise ;
les étiquettes et notices correspondant au conditionnement destiné à la France ;
l’identité du mandataire pour un fabricant hors UE, lorsque nécessaire ;
les identifiants UDI et éléments d’enregistrement à vérifier selon le régime applicable.
Contrôlez les raisons sociales, références, dates, signatures et versions. Une différence entre le fabricant nommé sur le certificat et celui figurant sur l’étiquette appelle une explication documentée avant engagement.
Authentifier le certificat et son périmètre
Lorsque le fournisseur présente un certificat d’organisme notifié, recherchez cet organisme dans NANDO, le répertoire officiel de la Commission européenne. Vérifiez sa désignation pour le cadre réglementaire et le domaine concernés, puis utilisez ses coordonnées officielles pour contrôler l’authenticité et le statut du document.
L’inscription d’un organisme dans NANDO n’authentifie pas, à elle seule, un certificat particulier. Examinez également les annexes, restrictions, sites couverts et éventuelles décisions de suspension ou de retrait.
Décision d’achat : ne validez pas une référence parce qu’un certificat couvre « des dispositifs médicaux » en général. Exigez une correspondance documentée entre son périmètre et le produit réellement proposé.
Distinguer les documents qui ne prouvent pas la même chose
Un certificat ISO 13485 concerne un système de management de la qualité ; il ne remplace pas la démonstration de conformité du dispositif. Un rapport d’essai apporte une preuve limitée aux échantillons, méthodes et caractéristiques testés.
À l’inverse, l’absence de certificat d’organisme notifié ne signifie pas automatiquement qu’un dispositif est non conforme. Certaines voies de conformité peuvent ne pas prévoir cette intervention : faites confirmer la classification et la procédure applicable avant d’écarter ou d’accepter l’offre.
Examiner les dispositions transitoires sans se fier à une date isolée
Le statut transitoire d’un dispositif doit être démontré pour la référence concernée et la date envisagée de mise sur le marché. Une date imprimée sur un ancien certificat ne permet, à elle seule, ni d’accepter ni de refuser le produit.
Demander une justification documentée de la transition
Pour un dispositif présenté sous un régime antérieur, demandez au fabricant le fondement réglementaire de la transition revendiquée. Faites préciser la catégorie concernée, les conditions applicables et les pièces qui démontrent leur respect.
Selon le cas, l’examen peut porter sur les démarches auprès d’un organisme notifié, les accords conclus, le système qualité ou l’absence de modifications significatives. La nature exacte de ces conditions et leur calendrier sont à vérifier dans les textes consolidés et les documents officiels de la Commission européenne.
Distinguer mise sur le marché et circulation ultérieure
La date de fabrication, la date de commande et la première mise sur le marché ne désignent pas nécessairement le même événement. Demandez les preuves permettant de situer les unités concernées dans leur circuit commercial.
Pour des stocks anciens, faites analyser séparément les conditions de mise sur le marché initiale et celles de leur mise à disposition ultérieure. Une lettre générale du fournisseur affirmant que « les délais ont été prolongés » ne remplace pas cette analyse.
Point de vigilance : faites recontrôler le statut réglementaire avant toute commande importante ou livraison différée. Une validation initiale ne couvre pas automatiquement un changement de référence, de fabricant ou de certificat.
Organiser les contrôles de l’importateur avant et après réception
Préparez un processus de contrôle qui couvre les documents, l’état des marchandises et la traçabilité des unités reçues. Faites valider les exigences précises d’identification, d’enregistrement, de conservation et de signalement auprès de l’ANSM ou d’un conseiller qualifié.
Avant commande : rendre les preuves vérifiables
Attribuez chaque contrôle à une personne identifiée : achats, affaires réglementaires, qualité ou logistique. Le fournisseur doit savoir quels documents sont nécessaires à l’approbation de la référence et lesquels accompagneront chaque livraison.
Intégrez au contrat les conditions de notification des changements, le traitement des non-conformités et l’accès aux informations nécessaires à une action corrective. Précisez aussi les responsabilités relatives aux traductions et aux mentions d’identification, sans supposer qu’une clause contractuelle transfère les responsabilités réglementaires.
À réception : contrôler le produit réellement livré
Comparez les références, lots ou numéros de série, quantités, dates de péremption et documents avec la commande approuvée. Pour les produits stériles ou sensibles, examinez l’intégrité des emballages et les preuves de respect des conditions de transport.
Vérifiez les exigences linguistiques applicables à l’étiquetage et à la notice pour le marché français, notamment selon les utilisateurs visés. Faites également confirmer les modalités d’identification de l’importateur et les obligations d’enregistrement applicables, y compris dans EUDAMED selon son déploiement et le cas concerné.
Après réception : prévoir réclamations et actions correctives
Organisez la remontée des réclamations et l’identification des clients ou sites destinataires. Les procédures devraient permettre d’isoler les stocks concernés et de coopérer rapidement avec le fabricant et les autorités.
Faites vérifier les obligations et délais de signalement applicables aux incidents suspectés. Conservez les documents selon les durées réglementaires pertinentes, plutôt que selon une durée d’archivage choisie uniquement pour des raisons commerciales.
Préparer une demande de devis qui permette une décision d’achat
Une demande de devis utile décrit le dispositif recherché et les preuves nécessaires à son évaluation réglementaire. Elle sépare les critères d’acceptation documentaire des conditions commerciales afin d’éviter une comparaison fondée uniquement sur le prix unitaire.
Checklist avant émission de la commande
1. Définir le besoin : destination médicale, utilisateurs, environnement d’utilisation et performances attendues.
2. Identifier le flux : fabricant légal, vendeur, mandataire éventuel et importateur envisagé.
3. Fixer les références : modèles, variantes, accessoires et conditionnements.
4. Contrôler les preuves CE : déclaration, certificats applicables, annexes et authenticité.
5. Examiner la transition éventuelle : fondement, conditions et preuves propres au dispositif.
6. Valider l’information produit : étiquettes, notices, langues et identifiants applicables.
7. Chiffrer l’importation : transport, assurance, droits éventuels, fiscalité et contrôles.
8. Organiser la réception : critères d’acceptation, quarantaine et libération interne.
9. Formaliser le suivi : changements, réclamations, traçabilité et actions correctives.
Comparer le coût rendu et les risques documentaires
Demandez la quantité minimale de commande, les délais, la durée de conservation restante à livraison et un Incoterm 2020 assorti d’un lieu nommé. Faites vérifier le classement douanier, l’origine et les mesures applicables auprès de la douane française ou d’un représentant en douane compétent.
Un dédouanement ne remplace pas l’examen de conformité réglementaire. Présentez séparément le coût logistique, le coût des contrôles et les éventuelles réserves documentaires dans votre grille d’achat.
BIGEXPORT est une plateforme de communication et de mise en relation RFQ B2B confidentielle, soutenue par l’IA. Elle ne vérifie ni ne garantit les fournisseurs, produits ou certificats, ne devient pas partie aux contrats et ne garantit aucun résultat commercial : votre équipe reste responsable de ses vérifications.
Questions fréquentes
Relevez le numéro du certificat, le fabricant, son périmètre et l’organisme émetteur. Consultez NANDO pour examiner la désignation de l’organisme, puis contactez le par ses coordonnées officielles ou utilisez son outil de vérification lorsqu’il existe. Contrôlez également les annexes et le statut du certificat, car un document authentique peut ne pas couvrir votre référence.
Non, ce certificat ne remplace pas les preuves de conformité du dispositif concerné. Demandez la déclaration de conformité et faites déterminer si un certificat d’organisme notifié est nécessaire. Utilisez ISO 13485 comme un élément d’évaluation du système qualité, en contrôlant son périmètre, ses sites et son authenticité.
Ne décidez pas sur la seule date affichée, car un régime transitoire peut nécessiter une analyse distincte. Demandez le fondement juridique invoqué et les preuves du respect de ses conditions pour votre référence. Vérifiez ensuite les textes consolidés et les orientations officielles, puis faites valider le dossier avant commande.
L’adresse du vendeur ne suffit pas à qualifier votre rôle. Reconstituez le flux et identifiez l’opérateur ayant assuré la première mise sur le marché européen des unités concernées. Faites confirmer la qualification obtenue, notamment lorsque les marchandises sont expédiées directement depuis un pays hors UE.
Demandez les références exactes, la destination prévue, la classe revendiquée, la déclaration de conformité et les certificats applicables. Ajoutez les étiquettes, notices, conditions de stockage et l’identité du fabricant et du mandataire éventuel. Précisez que l’approbation commerciale reste conditionnée à votre examen documentaire, puis définissez les justificatifs attendus à chaque livraison.